在医疗器械研发和制造过程中,文件变更控制有着不同的称谓,而在许多公司中,它往往有着相似的“名声”:它被认为是一种阻碍、导致进度延迟的因素,或者是一个好想法走向市场过程中又一道需要跨越的门槛。
但在索特医疗,我们对此有不同的理解:
文件变更控制不是阻碍项目推进的额外环节,而是质量管理体系中重要且不可或缺的一部分,也是确保项目顺利推进、产品质量稳定以及全过程可追溯的重要保障。
一. 为什么文件变更控制至关重要?
从研发阶段最初绘制的设计草图,到使产品真正成为现实所需材料的采购,产品生命周期的每一个阶段都离不开文件变更控制的支持。
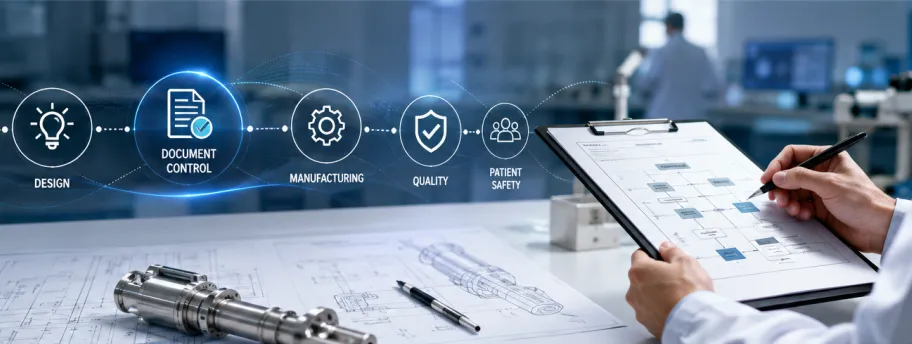
医疗器械质量管理中有一句常被提及的话:“如果没有形成文件记录,就等同于没有发生。”这也是文件变更控制的重要意义所在。
- 可追溯性: 从程序文件更新、首次发布,到产品设计及项目启动,每一项变更都必须具备可追溯性并符合既定制度要求,否则相关变更实际上可能被视为无效。
- 审计准备: 审核人员会仔细审查各方面内容,从最初的设计图纸,到参与产品生产人员的胜任能力,并期望相关文件夹、文件及记录能够及时提供。
- 市场准入: 在产品被证明具备有效性和可靠性之前,不应进入市场;这一要求不仅涉及医疗器械产品本身,也涉及产品生产过程中的各个环节。
二. 企业容易出现问题的地方?
1. “存放在某处”的记录
如果询问一份记录具体存放在哪里、在哪个文件夹或哪个文件柜中,许多部门可能无法立即回答。他们知道这些记录“应该存在于某个地方”,并依赖文件控制团队准确掌握其存放位置。
文件控制团队负责确保记录得到妥善保存、保持最新并且完整,同时定期检查当前保存了哪些记录,以及还存在哪些缺失。
“哦对,我把这件事忘了。”
这是一个很容易出现的疏忽,但这样的疏忽绝不希望在审核过程中才被发现。
2.审核中暴露出的培训缺口
当一项变更正式发布后,通常需要随之开展相应的“阅读并理解”培训。
企业在检查培训记录时,经常会发现其中存在缺口:有人当时正在休年假,有人在收到通知时正忙于其他工作。
这些情况看似都有合理原因,但从质量体系的角度来看,原因并不能替代记录和要求本身。
培训是确保变更真正落实到实际工作的关键环节。如果新的文件已经发布,但相关人员没有及时了解并理解变化,那么文件本身完成了更新,变更却可能并没有真正落地。
因此,培训记录同样是质量体系中不可缺少的一部分。
3. 经受审核检视的审批签署
审核人员同样会审查每一项变更的批准人员:
- 相关人员是否具备正确的审批权限?
- 是否还应该由其他人员参与评审?
- 变更发起人是否完成了所有必要的检查?
- 是否为了更快实施变更,而遗漏了本应纳入变更范围的事项或相关人员?
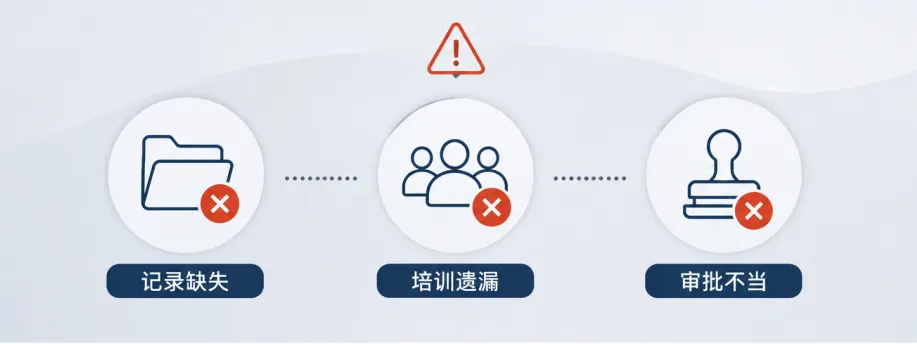
这些问题看似细节,却直接关系到一次变更是否真正处于受控状态。变更控制存在的一个重要目的,就是使这些问题能够得到清晰、明确的回答。
三.索特如何实施文件变更控制?
对于索特团队而言,文件变更控制并不是一个独立存在的后台流程,而是质量管理体系融入项目全过程的一种体现。
我们通过受控的流程和明确的职责,确保每一次变更都能够被有效管理:
- 受控的变更单:每一次文件发布和更新都通过统一的受控流程进行,并确保每项变更均由适当的人员进行评审。
- 主动开展记录检查:定期检查已有记录及当前存在的缺失,并及时提醒对相关记录负责的部门进行完善。
- 明确培训责任归属:文件控制团队负责发布变更,并通知所有受到该变更相关培训要求影响的人员。一旦能够证明通知已经发出,完成相应培训记录的责任则由相关个人承担;在审核过程中,如果培训记录未按要求完成,相应的审核发现也会追溯至该责任环节。
- 随时可供审核的证据:当审核人员提出要求时,相关文件夹、文件以及通知记录等证明材料均能够及时提供。
文件变更控制只是索特医疗质量管理体系中的一个环节,但它体现了我们对质量管理的基本理解:质量理念贯穿索特医疗的各项工作方式,从文件变更控制,到通过 ISO 13485 认证的质量管理体系,质量要求始终融入我们的工作流程中。
对于医疗器械CDMO而言,客户需要的不仅是一家能够完成产品研发或生产的供应商,更是一家能够在整个项目生命周期中提供稳定、规范、可追溯支持的合作伙伴。
如果您正在寻找一家质量流程能够经受严格审核与检验的医疗器械研发及制造合作伙伴,欢迎与索特医疗团队联系。