对于医疗器械生产而言,生产环境并不是一个简单的“场地条件”。
从原材料进入生产区域,到产品加工、装配,再到最终包装,人员、物料、设备以及环境本身,都可能成为潜在的污染来源。
尤其对于导管、导丝等精密医疗器械,生产过程中产生的微粒、微生物以及其他污染风险,可能无法通过肉眼直接发现,却可能对产品质量产生影响。
因此,医疗器械生产中的“洁净”,并不是让车间看起来整洁,而是通过一套系统化的环境控制措施,将潜在风险控制在生产过程中。
一. 为什么医械生产对洁净环境要求严格?
医疗器械的使用方式多样,部分产品会直接接触人体,甚至长期植入体内,其生产过程具备不可逆、无返工、无后续补救的特性。一旦生产环节出现微粒或微生物污染,无法通过后期工序修复,不仅会造成产品批量报废,若流入临床使用,还会带来患者感染等安全隐患。
因此,符合产品特性及适用法规要求的洁净生产环境,是医疗器械生产质量管理的重要基础,也是企业落实相关质量管理要求、保障产品质量的重要环节。
二.洁净环境,究竟需要管控哪些风险?
在日常生产管理中,温湿度、压差及洁净度等指标是环境监测的重要内容。但洁净环境管理并不局限于对这些指标的监测,更需要关注生产过程中可能出现的动态污染风险。
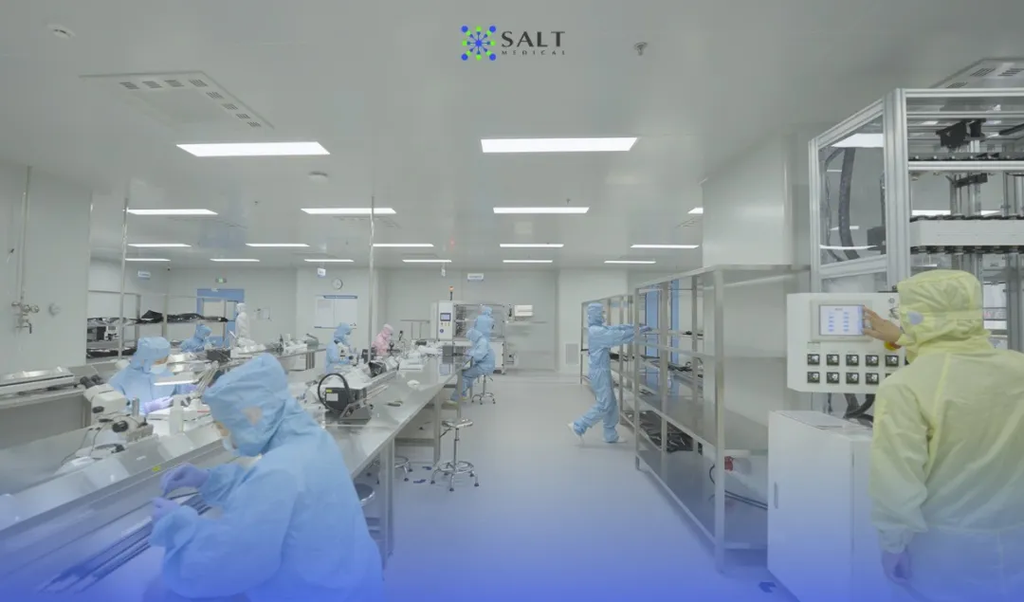
结合洁净生产环境的管理要求,相关风险主要体现在以下四个方面:
1.环境风险
重点管控空气悬浮微粒、沉降菌、浮游菌,规避生产开门压差衰减、车间自净不及时、气流短路紊乱等动态隐患;
2.人员风险
严控人员更衣不规范、离岗复工未消杀、人员携带外源污染物入场等人为污染源;
3.物料风险
防范物料消杀不彻底、人流物流通道混流、生产废弃物处置不当引发的交叉污染;
4.设备风险
整治设备缝隙积尘积菌、维保残留污染、长期闲置设备未管控等常见死角问题。
简单来说,洁净管控的核心逻辑,是围绕人员、物料、设备及环境等关键要素,对潜在污染来源实施系统化控制,并通过持续监测与过程管理,确保生产环境满足相应要求。
三.索特现场实践:全流程洁净管控,落实每一处细节
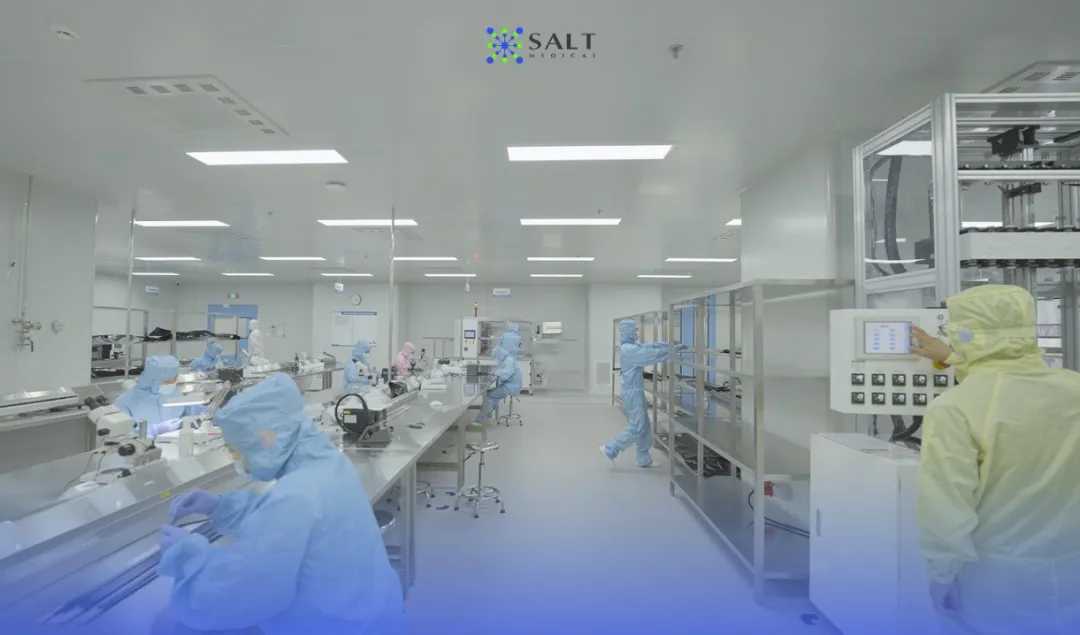
索特医疗结合公司质量管理体系与GMP规范,从人员、物料、设备、环境四个维度搭建闭环管控模式,让合规要求真正落地到生产现场:
1. 人员管控,从源头杜绝污染
车间严格执行分级更衣、手部消杀等标准化流程,实行授权入场制度。同时规范岗位操作细节,从源头减少人为带来的动态污染。
2. 物料管控,严防交叉污染
生产区域严格区分人流、物流专用通道,工况受限区域实行错峰作业。所有进入洁净区的物料,均需完成外包装清洁、彻底消杀并静置缓冲,合格品、废料、不合格品分区存放、专属流转,全方位规避交叉污染风险。
3. 设备管控,全域覆盖无死角
依据设备操规、日常点检及保养制度,常态化开展设备清洁、维保与校准工作。重点清理设备缝隙、风道等易积尘死角,同时落实新版GMP管控要求,长期闲置的设备、备用生产区域也会定期清洁消杀、状态复测,真正做到全域受控。
4. 环境监测,动静结合真实可控
摒弃行业“只记数据、不控现场”的通病,我们兼顾静态常规监测与量产动态监测,重点覆盖满负荷生产、频繁开门取料等高风险工况。同时根据产线布局、工序调整动态优化监测点位,杜绝数据纸面合格、现场工况失控的问题。
四.异常闭环:环境管理关键在于及时处置与可复盘
结合多年审核经验来看,车间常态达标基本是行业标配,绝大多数GMP扣分缺陷,都来自环境出现异常后无处置、无调查、无整改闭环。
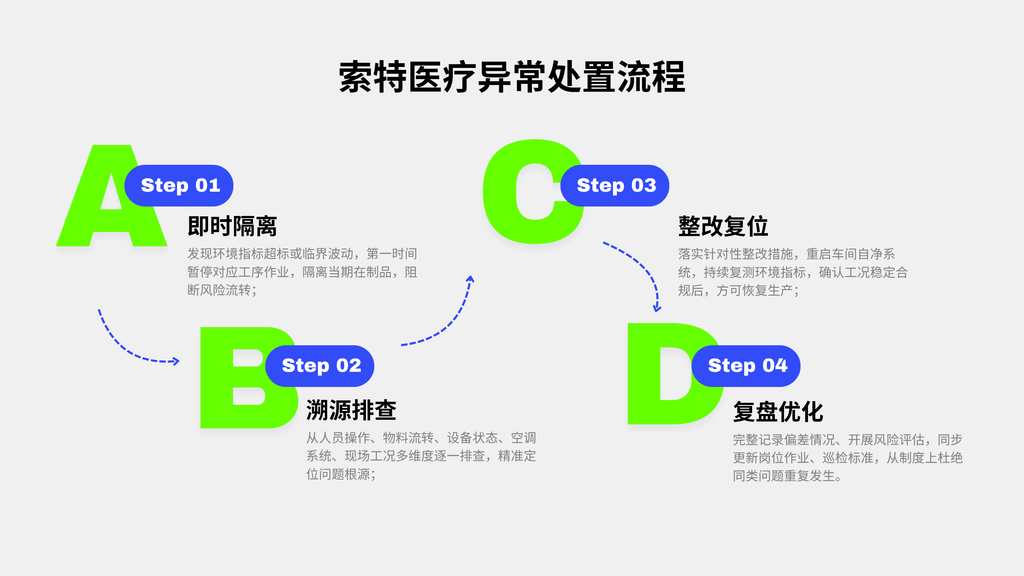
对此,索特建立了标准化、可追溯、可审计的异常处置流程:
索特案例
在一次日常环境监测中,我们发现内包装间悬浮粒子浓度接近控制限值,随即暂停该房间全部生产活动,隔离自上次合格监测以来涉及的半成品及待包装产品,并启动偏差调查。
经排查发现,此前曾在内包装间进行大卷透析纸批量裁切及包装封口作业。裁切过程中产生的细微纤维碎屑,可能是导致悬浮粒子浓度波动的原因之一。
针对这一问题,索特采取了以下措施:
1. 环境恢复:全面清洁与消毒,复测悬浮粒子符合要求后恢复生产。
2. 工艺调整:将透析纸批量裁切转移至配备除尘排风设施的预处理区域,从源头降低产尘风险。
3. 管理优化:更新 SOP,明确高产尘作业要求,将作业核查及环境自净情况纳入 QA 日常巡检,并组织相关岗位人员开展再培训。
索特医疗始终把GMP规范和企业内部质量管理体系落地到生产的每一个细节、每一道工序。以精细化的洁净管控守住产品质量底线,用稳定、可追溯的标准化生产,筑牢精密医疗器械的品质核心底气。